A detecção clínica dessas patologias, embora ocorra na imensa maioria dos casos na idade pediátrica, também pode ocorrer em adultos. Existe um “decálogo para a detecção dessas patologias” criado pela fundação Jeffrey Modell. É um decálogo de sinais clínicos que nos levam a pensar em uma imunodeficiência.
Afirmações do decálogo:
- Oito ou mais “otites” em um ano ou menos.
- Duas ou mais “sinusites” graves em um ano ou menos.
- Dois meses (ou mais) de antibioticoterapia com pouco ou nenhum efeito.
- Duas ou mais pneumonias em um ano.
- Dificuldade para ganhar peso ou atraso no crescimento (dificuldade para perder ou ganhar peso ou estatura).
- Abscessos recorrentes: cutâneos profundos (ou de outros órgãos).
- Aftas orais (ou cutâneas) persistentes, em maiores de 1 ano.
- Necessidade de antibioticoterapia intravenosa para superar infecções.
- Duas ou mais infecções de localização profunda: celulite, meningite, osteomielite ou sepse.
- História familiar de imunodeficiência primária.
Com a presença de um desses sintomas, o alarme já deve soar, e convém investigar a possível presença de doença autoimune primária. Se houver mais de um desses sintomas, o diagnóstico de imunodeficiência já é evidente.
Quadro clínico típico geral das imunodeficiências
- Aumenta o risco de infecções.
- Aumenta o risco de tumores: os principais são o linfoma não Hodgkin e o câncer gástrico, porque em algumas imunodeficiências os linfócitos não morrem ou há menos controle.
- Aumenta o risco de doenças autoimunes (sobretudo na deficiência de IgA).
- Aumenta o risco de doenças atópicas (sobretudo na deficiência de IgA).
- Alterações pondoestaturais frequentes.
Chega um paciente com um quadro clínico que nos faz suspeitar de uma imunodeficiência. Verificamos a história familiar. Se não houver casos, pode tratar-se de uma imunodeficiência secundária.
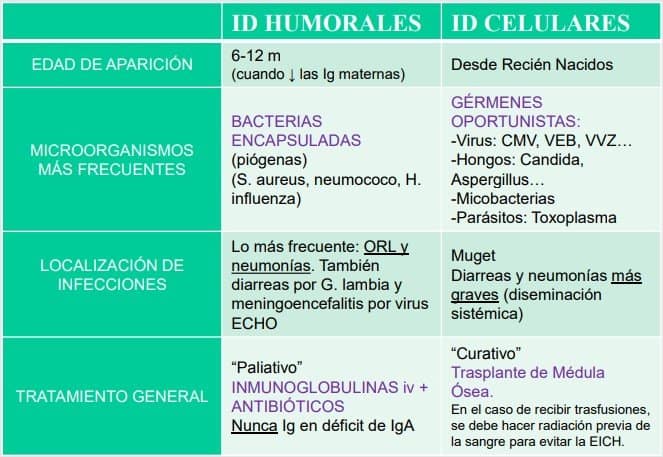
Pode surgir um quadro misto de imunodeficiência com outras doenças. As bactérias ou os vírus que aparecem em uma criança com ID podem nos dar um indício do tipo de ID que ela tem:
Diagnóstico das IDPs
- Diagnóstico clínico: história familiar de imunodeficiências, ausência de resposta a antibióticos, infecções recorrentes…
- Realiza-se um rastreamento básico: exames que fazemos nas aulas práticas, como a quantificação das subpopulações linfocitárias predominantes e a quantificação das imunoglobulinas (IgG, IgM e IgA). Também se pode fazer um hemograma básico, no qual observamos o número de cada grupo linfocitário e fazemos uma contagem de leucócitos.
- Se os parâmetros obtidos no exame forem normais, restam apenas algumas poucas opções relacionadas ao complemento e à imunidade inata. Passaremos a exames mais específicos, de modo que será preciso encaminhar o paciente a um centro de referência.
- Se forem anormais, há uma imunodeficiência clara, e só restaria determinar se é humoral ou combinada celular. Isso também não é feito por qualquer médico; o paciente é encaminhado a um centro de referência.
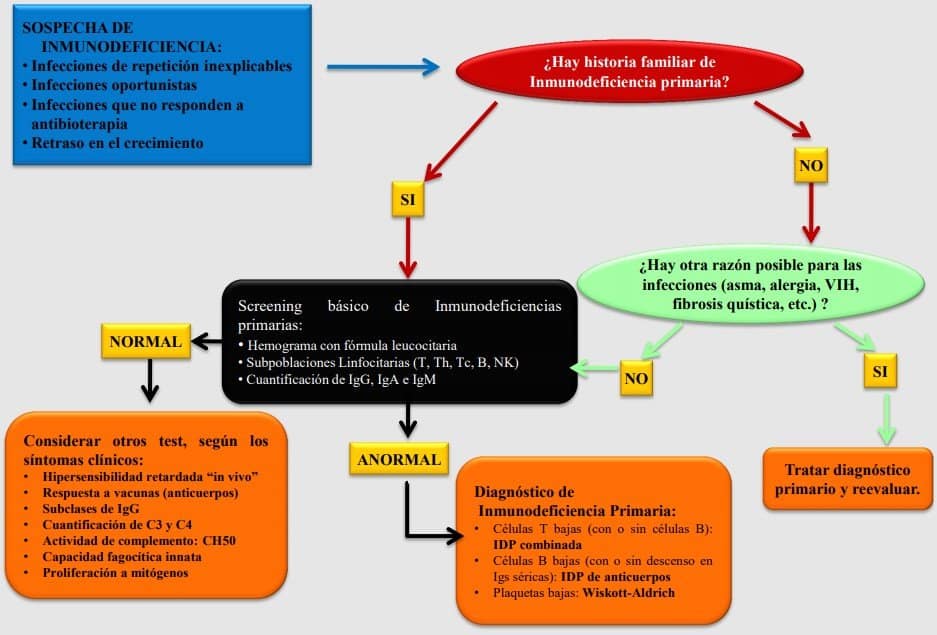
Um paciente chega ao consultório com um caso suspeito de imunodeficiência. Primeiro vemos se há história familiar de imunodeficiência primária. Esse é um dado fundamental: se não houver, descarta-se a possibilidade de que se trate de uma imunodeficiência primária, de modo que seria secundária. Procuram-se possíveis causas para os sintomas apresentados pelo paciente e, se não encontrarmos nada, fazemos um rastreamento básico. Ele é realizado por diferentes métodos (subpopulações linfocitárias (T, B, NK), quantificação de imunoglobulinas, hemogramas…). Se tudo sair normal, ainda não podemos descartar que haja uma imunodeficiência, e a amostra é levada a um laboratório especializado, específico para esses parâmetros, para ver exatamente o que o paciente tem.
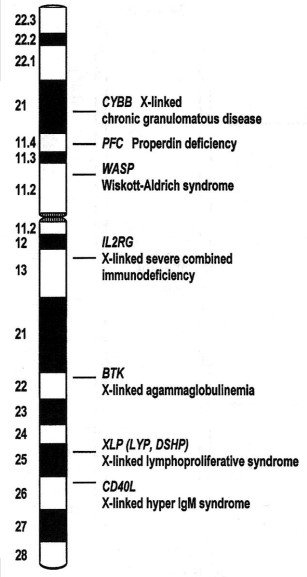
Exemplo de IDP: agamaglobulinemia ligada ao X (síndrome de Bruton).
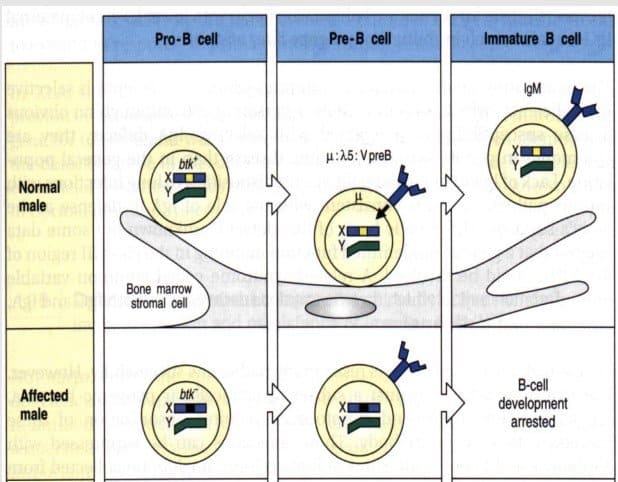
O gene defeituoso é o gene da Btk (tirosina quinase dos linfócitos B). A Btk é necessária para rearranjar a cadeia leve nos linfócitos B na fase pré-B e expressá-la na superfície da membrana junto com a cadeia pesada. (Os linfócitos B amadurecem na medula óssea e, para passar do estágio pré-B a B imaturo, precisam rearranjar a cadeia leve, para o que a Btk é necessária).
Os pacientes com síndrome de Bruton (oBTK) não conseguem completar a maturação dos linfócitos B, que permanecem no estágio pré-B. A célula pré-B não passa a B imatura, por isso mantém uma cadeia leve complementar (λ5). Em geral não têm linfócitos B no sangue, e os que têm são poucos e estão no estágio pré-B, com uma cadeia pesada, mas sem cadeia leve, de modo que NÃO produzem imunoglobulinas
Aparece apenas em homens: é ligada ao sexo.
Quadro clínico:
- Início precoce (no primeiro ano) de infecções respiratórias e/ou intestinais: no momento em que a IgG materna desaparece. A partir do desmame e, em caso de aleitamento artificial, desde o primeiro momento de vida.
- Infecções bacterianas e virais graves de órgãos profundos.
- Edema e artrite (séptica ou não) em todas as articulações.
- Neutropenia, alopecia e má absorção (nem todos os casos).
Essas crianças não têm imunoglobulinas nem linfócitos B. É uma doença que se manifesta muito cedo, com infecções do trato respiratório e gastrointestinal. Costuma ocorrer ao fim do aleitamento materno ou, se não houver, antes. As infecções são tanto bacterianas quanto virais e costumam vir acompanhadas de artrite e inflamação das articulações (edemas articulares); também apresentam atraso no crescimento. Há outros sintomas que não aparecem em todos os casos, como a neutropenia.
Laboratório:
- Níveis séricos de IgG, IgA e IgM muito baixos ou indetectáveis (0).
- Ac naturais: inexistentes.
- Ac vacinais: inexistentes.
- Células B circulantes: <2% (sinal patognomônico, específico da doença (BTK)).
O exame de rastreamento ou exame definitivo é a quantificação das imunoglobulinas no soro, que estarão baixas ou totalmente ausentes. Se isso ocorrer, é preciso fazer a detecção linfocitária por citometria de fluxo e verificar as populações de linfócitos.