Le dépistage clinique de ces pathologies, bien qu’il ait lieu dans l’immense majorité des cas à l’âge pédiatrique, peut aussi se produire chez l’adulte. Il existe un « décalogue pour le dépistage de ces pathologies » créé par la fondation Jeffrey Modell. C’est un décalogue de signes cliniques qui doivent faire penser à une immunodéficience.
Énoncés du décalogue :
- Huit « otites » ou plus en un an ou moins.
- Deux « sinusites » sévères ou plus en un an ou moins.
- Deux mois (ou plus) d’antibiothérapie avec peu ou pas d’effet.
- Deux pneumonies ou plus en un an.
- Difficultés à prendre du poids ou retard de croissance (difficultés à perdre ou à prendre du poids ou de la taille).
- Abcès récidivants : cutanés profonds (ou d’autres organes).
- Aphtes buccaux (ou cutanés) persistants, après l’âge de 1 an.
- Nécessité d’une antibiothérapie intraveineuse pour venir à bout des infections.
- Deux infections profondes ou plus : cellulite, méningite, ostéomyélite ou septicémie.
- Antécédents familiaux d’immunodéficience primaire.
La présence d’un seul de ces symptômes doit déjà donner l’alerte, et il convient de rechercher la présence éventuelle d’une maladie auto-immune primaire. Si plusieurs de ces symptômes sont présents, le diagnostic d’immunodéficience est alors établi.
Tableau clinique général typique des immunodéficiences
- Augmentation du risque d’infections.
- Augmentation du risque de tumeurs : les principales tumeurs sont le lymphome non hodgkinien et le cancer gastrique, parce que, dans certaines immunodéficiences, les lymphocytes ne meurent pas ou sont moins contrôlés.
- Augmentation du risque de maladies auto-immunes (surtout dans le déficit en IgA).
- Augmentation du risque de maladies atopiques (surtout dans le déficit en IgA).
- Troubles fréquents de la croissance staturo-pondérale.
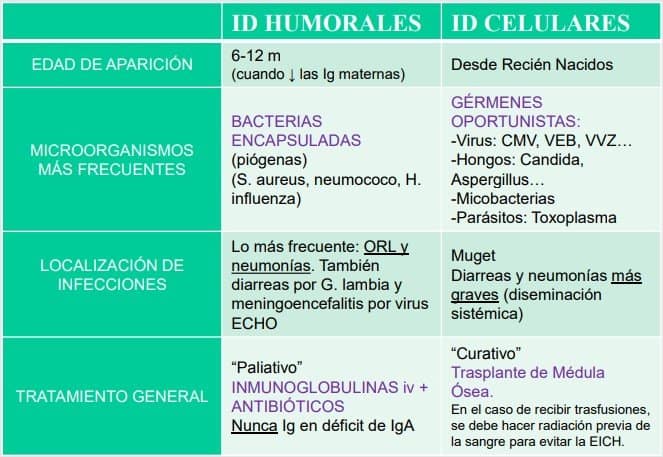
Un patient se présente avec un tableau clinique qui nous fait suspecter une immunodéficience. Nous examinons les antécédents familiaux. S’il n’y a aucun cas, il peut s’agir d’une immunodéficience secondaire.
Un tableau mixte d’immunodéficience associée à d’autres maladies peut apparaître. Les bactéries ou virus qui apparaissent chez un enfant atteint d’ID peuvent nous renseigner sur le type d’ID dont il souffre :
Diagnostic des IDP
- Diagnostic clinique : antécédents familiaux d’immunodéficiences, absence de réponse aux antibiotiques, infections récidivantes…
- On réalise un dépistage de base : des examens que nous pratiquons lors des travaux pratiques, comme la quantification des sous-populations lymphocytaires principales et le dosage des immunoglobulines (IgG, IgM et IgA). On peut aussi réaliser un hémogramme de base, dans lequel nous regardons le nombre de chaque groupe lymphocytaire et effectuons une numération leucocytaire.
- Si les paramètres obtenus lors de l’examen sont normaux, il ne reste que quelques possibilités liées au complément et à l’immunité innée. Nous passerons à des examens plus spécifiques, ce qui nous obligera à adresser le patient à un centre de référence.
- S’ils sont anormaux, il existe une immunodéficience manifeste, et il ne reste qu’à déterminer si elle est humorale ou cellulaire combinée. Cela non plus n’est pas fait par n’importe quel médecin : le patient est adressé à un centre de référence.
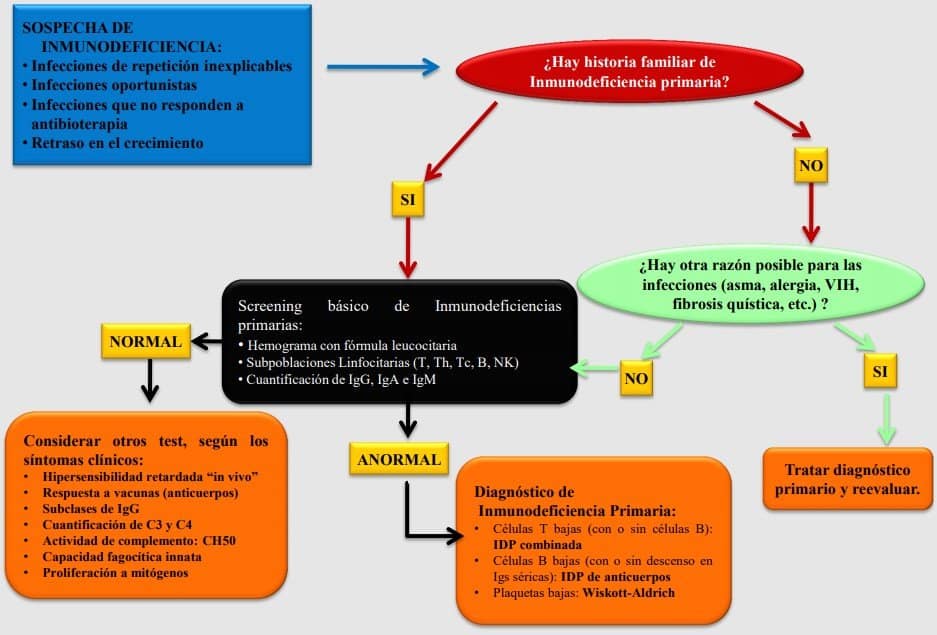
Un patient se présente en consultation avec un cas suspect d’immunodéficience. Nous vérifions d’abord s’il existe des antécédents familiaux d’immunodéficience primaire. C’est une donnée clé : s’il n’y en a pas, on écarte la possibilité d’une immunodéficience primaire, qui serait donc secondaire. On recherche les causes possibles des symptômes présentés par le patient et, si nous ne trouvons rien, nous réalisons un dépistage de base. Il est effectué par différentes méthodes (sous-populations lymphocytaires (T, B, NK), dosage des immunoglobulines, hémogrammes…). Si tout est normal, nous ne pouvons pas encore exclure une immunodéficience, et l’échantillon est envoyé à un laboratoire spécialisé, spécifique pour ces paramètres, afin de voir ce que présente exactement le patient.
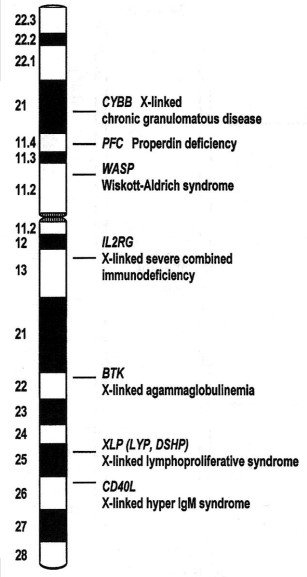
Exemple d’IDP : l’agammaglobulinémie liée à l’X (syndrome de Bruton).
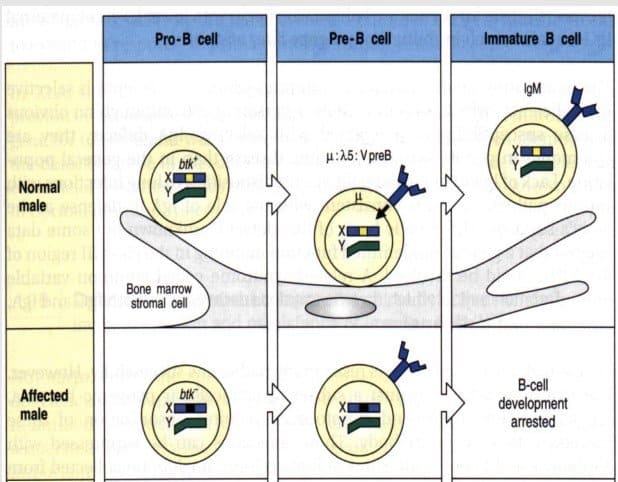
Le gène défectueux est le gène de Btk (tyrosine kinase des lymphocytes B). La Btk est nécessaire pour réarranger la chaîne légère dans les lymphocytes B au stade pré-B et l’exprimer à l’extérieur de la membrane avec la chaîne lourde. (Les lymphocytes B mûrissent dans la moelle osseuse et, pour passer du stade pré-B au stade B immature, ils doivent réarranger la chaîne légère, ce qui nécessite la Btk).
Les patients atteints du syndrome de Bruton (oBTK) ne peuvent pas achever la maturation des lymphocytes B, qui restent au stade pré-B. La cellule pré-B ne passe pas au stade B immature et conserve donc une chaîne légère complémentaire (λ5). Ils n’ont en général pas de lymphocytes B dans le sang, et ceux qu’ils ont sont peu nombreux et au stade pré-B, avec une chaîne lourde mais sans chaîne légère, si bien qu’ils NE produisent PAS d’immunoglobulines.
Elle n’apparaît que chez les garçons : elle est liée au sexe.
Clinique :
- Début précoce (dans la première année) d’infections respiratoires et/ou intestinales : au moment où les IgG maternelles disparaissent. À partir du sevrage et, en cas d’allaitement artificiel, dès les premiers instants de vie.
- Infections bactériennes et virales sévères d’organes profonds.
- Œdème et arthrite (septique ou non) de toutes les articulations.
- Neutropénie, alopécie et malabsorption (pas dans tous les cas).
Ces enfants n’ont ni immunoglobulines ni lymphocytes B. C’est une maladie qui débute très tôt par des infections des voies respiratoires et gastro-intestinales. Elle survient en général à la fin de l’allaitement maternel ou, s’il n’y en a pas, plus tôt. Les infections sont dues aussi bien à des bactéries qu’à des virus et s’accompagnent souvent d’arthrite et de gonflement des articulations (œdèmes articulaires) ; ils présentent aussi un retard de croissance. D’autres symptômes n’apparaissent pas dans tous les cas, comme la neutropénie.
Laboratoire :
- Taux sériques d’IgG, d’IgA et d’IgM très bas ou indétectables (0).
- Ac naturels : inexistants.
- Ac vaccinaux : inexistants.
- Cellules B circulantes : < 2 % (signe pathognomonique, spécifique de la maladie (BTK)).
Le test de dépistage ou test définitif est le dosage des immunoglobulines sériques, qui seront basses ou totalement absentes. Dans ce cas, il faut effectuer une détection lymphocytaire par cytométrie en flux et vérifier les populations de lymphocytes.