Die klinische Erkennung dieser Erkrankungen erfolgt zwar in der weit überwiegenden Mehrzahl der Fälle im Kindesalter, kann aber auch bei Erwachsenen stattfinden. Es gibt einen „Zehn-Punkte-Katalog zur Erkennung dieser Erkrankungen“, der von der Jeffrey Modell Foundation erstellt wurde. Er umfasst zehn klinische Zeichen, die an einen Immundefekt denken lassen.
Aussagen des Zehn-Punkte-Katalogs:
- Acht oder mehr „Mittelohrentzündungen“ innerhalb eines Jahres oder weniger.
- Zwei oder mehr schwere „Nasennebenhöhlenentzündungen“ innerhalb eines Jahres oder weniger.
- Zwei Monate (oder länger) Antibiotikatherapie mit geringer oder ohne Wirkung.
- Zwei oder mehr Lungenentzündungen innerhalb eines Jahres.
- Probleme beim Gewichtszuwachs oder Wachstumsverzögerung (Probleme, Gewicht oder Körpergröße zu verlieren oder zuzunehmen).
- Wiederkehrende Abszesse: tiefe Hautabszesse (oder Abszesse in anderen Organen).
- Anhaltende Aphthen im Mund (oder auf der Haut) bei Kindern über 1 Jahr.
- Notwendigkeit einer intravenösen Antibiotikatherapie, um Infektionen zu überwinden.
- Zwei oder mehr tief lokalisierte Infektionen: Zellulitis, Meningitis, Osteomyelitis oder Sepsis.
- Familienanamnese eines primären Immundefekts.
Schon beim Vorliegen von einem dieser Symptome müssen die Alarmglocken läuten, und es ist sinnvoll, das mögliche Vorliegen einer primären Autoimmunerkrankung abzuklären. Treten mehr als eines dieser Symptome auf, ist die Diagnose Immundefekt bereits klar.
Typisches klinisches Gesamtbild bei Immundefekten
- Das Infektionsrisiko steigt.
- Das Tumorrisiko steigt: Die wichtigsten Tumoren sind das Non-Hodgkin-Lymphom und das Magenkarzinom, weil bei manchen Immundefekten die Lymphozyten nicht absterben oder weniger kontrolliert werden.
- Das Risiko für Autoimmunerkrankungen steigt (vor allem beim IgA-Mangel).
- Das Risiko für atopische Erkrankungen steigt (vor allem beim IgA-Mangel).
- Häufige Störungen von Gewichts- und Längenwachstum.
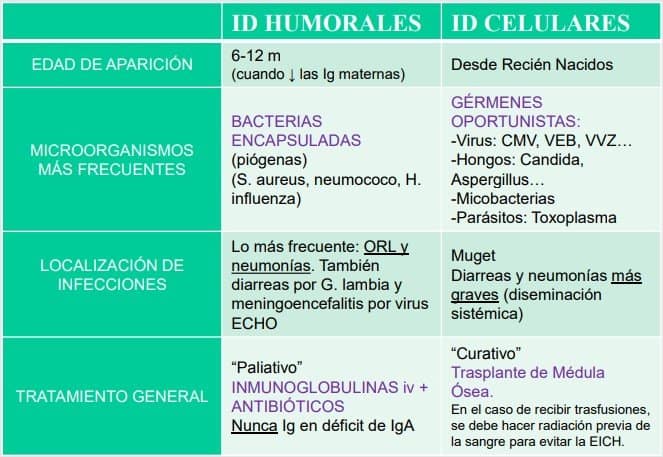
Ein Patient kommt mit einem Krankheitsbild, das den Verdacht auf einen Immundefekt weckt. Wir sehen uns die Familienanamnese an. Wenn es keine Fälle gibt, kann es sich um einen sekundären Immundefekt handeln.
Es kann ein gemischtes Bild aus Immundefekt und anderen Erkrankungen auftreten. Die Bakterien oder Viren, die bei einem Kind mit Immundefekt (ID) auftreten, können uns einen Hinweis auf die Art des Immundefekts geben:
Diagnostik der PID
- Klinische Diagnose: Familienanamnese von Immundefekten, fehlendes Ansprechen auf Antibiotika, wiederkehrende Infektionen …
- Es wird ein Basis-Screening durchgeführt: Untersuchungen wie die aus den Praktika, zum Beispiel die Quantifizierung der vorherrschenden Lymphozyten-Subpopulationen und die Quantifizierung der Immunglobuline (IgG, IgM und IgA). Außerdem kann ein Basis-Blutbild erstellt werden, in dem wir die Anzahl jeder Lymphozytengruppe betrachten und ein Leukozytendifferenzial erheben.
- Wenn die im Test gemessenen Parameter normal sind, bleiben nur noch wenige Möglichkeiten, die mit dem Komplementsystem und der angeborenen Immunität zusammenhängen. Dann gehen wir zu spezifischeren Untersuchungen über und müssen den Patienten deshalb an eine Referenzeinrichtung überweisen.
- Wenn sie auffällig sind, liegt eindeutig ein Immundefekt vor, und es bleibt nur zu klären, ob er humoral oder zellulär-kombiniert ist. Auch das kann nicht jeder Arzt, der Patient wird an eine Referenzeinrichtung überwiesen.
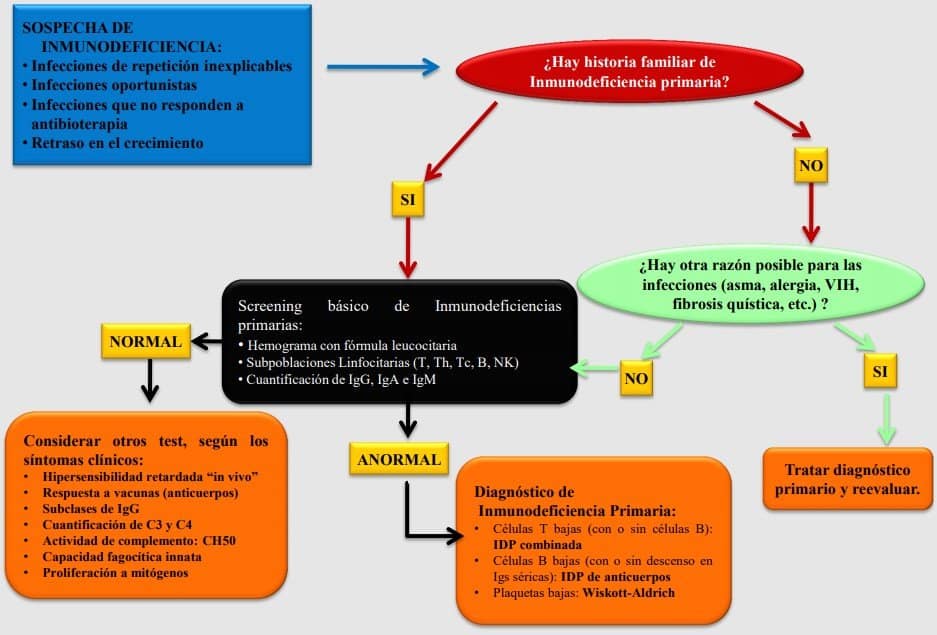
Ein Patient kommt in die Sprechstunde mit Verdacht auf einen Immundefekt. Zuerst prüfen wir, ob es eine Familienanamnese für einen primären Immundefekt gibt. Das ist ein entscheidender Punkt: Gibt es keine, wird ausgeschlossen, dass ein primärer Immundefekt vorliegt, er wäre also sekundär. Man sucht nach möglichen Ursachen für die Beschwerden des Patienten, und wenn wir nichts finden, führen wir ein Basis-Screening durch. Es erfolgt mit verschiedenen Methoden (Lymphozyten-Subpopulationen (T, B, NK), Quantifizierung der Immunglobuline, Blutbilder …). Ist alles normal, können wir einen Immundefekt dennoch nicht ausschließen, und die Probe wird in ein spezialisiertes Labor gebracht, das genau diese Parameter untersucht, um so festzustellen, was der Patient genau hat.
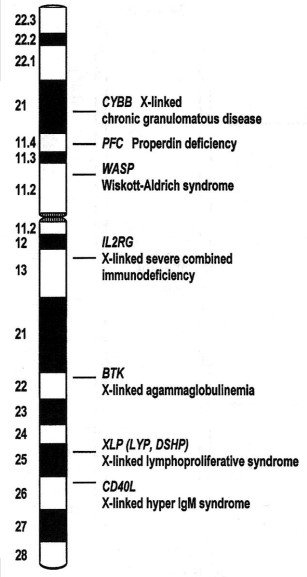
Beispiel für einen PID: X-chromosomale Agammaglobulinämie (Bruton-Syndrom).
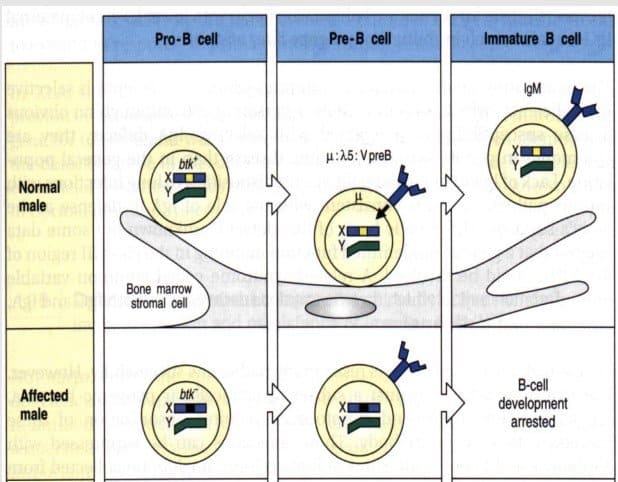
Das defekte Gen ist das Btk-Gen (Tyrosinkinase der B-Lymphozyten). Die Btk ist notwendig, um in den B-Lymphozyten im Pre-B-Stadium die leichte Kette umzulagern und sie zusammen mit der schweren Kette auf der Außenseite der Membran zu exprimieren. (B-Lymphozyten reifen im Knochenmark, und um vom Pre-B-Stadium zur unreifen B-Zelle zu werden, muss die leichte Kette umgelagert werden, wofür die Btk erforderlich ist.)
Patienten mit Bruton-Syndrom (oBTK) können die Reifung der B-Lymphozyten nicht abschließen; diese bleiben im Pre-B-Stadium. Die Pre-B-Zelle wird nicht zur unreifen B-Zelle und behält daher eine Surrogat-Leichtkette (λ5). Meist haben sie keine B-Lymphozyten im Blut, und die wenigen vorhandenen befinden sich im Pre-B-Stadium, mit schwerer Kette, aber ohne leichte Kette, sodass sie KEINE Immunglobuline bilden.
Sie tritt nur bei Jungen und Männern auf: Sie ist geschlechtsgebunden.
Klinik:
- Früher Beginn (im ersten Lebensjahr) mit Infektionen der Atemwege und/oder des Darms: ab dem Zeitpunkt, an dem das mütterliche IgG verschwindet. Nach dem Abstillen, und bei Flaschennahrung von Anfang an.
- Schwere bakterielle und virale Infektionen tiefer Organe.
- Ödeme und Arthritis (septisch oder nicht) in allen Gelenken.
- Neutropenie, Alopezie und Malabsorption (nicht in allen Fällen).
Diese Kinder haben weder Immunglobuline noch B-Lymphozyten. Die Erkrankung beginnt sehr früh mit Infektionen der Atemwege und des Magen-Darm-Trakts. Das geschieht meist am Ende der Stillzeit oder, falls nicht gestillt wird, früher. Die Infektionen werden sowohl von Bakterien als auch von Viren verursacht und gehen oft mit Arthritis und Gelenkentzündung (Gelenködemen) einher; außerdem zeigen die Kinder eine Wachstumsverzögerung. Andere Symptome wie die Neutropenie treten nicht in allen Fällen auf.
Labor:
- Serumspiegel von IgG, IgA und IgM sehr niedrig oder nicht nachweisbar (0).
- Natürliche Antikörper: nicht vorhanden.
- Impfantikörper: nicht vorhanden.
- Zirkulierende B-Zellen: <2 % (pathognomonisches Zeichen, spezifisch für die Erkrankung (BTK)).
Der Screening-Test bzw. der definitive Test ist die Quantifizierung der Immunglobuline im Serum, die erniedrigt oder völlig abwesend sein werden. Ist das der Fall, muss ein Lymphozyten-Nachweis mittels Durchflusszytometrie erfolgen und die Lymphozytenpopulationen müssen überprüft werden.